Введение
Старение (сенесценция) является основным фактором, повышающим риск смерти пациентов с хроническими неинфекционными заболеваниями человека (ХНИЗ). По мировым прогнозам, число лиц старше 65 лет возрастет с сегодняшних 617 млн до 2 млрд человек к 2050 г., что составит ≈20% населения земного шара [1]. Такой демографический перекос приведет к быстрому и непропорциональному росту заболеваний сердечно-сосудистой и легочной систем, онкологических болезней и деменции. С другой стороны, управление «биологическим старением» может затормозить развитие и улучшить прогноз большинства заболеваний. По данным ряда доклинических исследований, сенесценция является излечимым и поддающимся изменению состоянием/заболеванием, например, посредством генетических манипуляций, диетических вмешательств или использования фармакологических агентов [2]. Так, внушающие оптимизм результаты исследования по продлению жизни лабораторных животных (высшие приматы), позволяют экстраполировать их на возрастных пациентов «homo sapiens» в терапии «болезней старения» [3].
«Клеточное старение» представлено многофакторной серией молекулярных изменений, приводящих к постепенному угасанию функций всего организма, повышению его уязвимости к болезням, как итог – смерти. Множественные признаки клеточного старения целесообразно группировать по категориям, например: 1) нарушения в геноме (геномная нестабильность, истощение теломер, эпигенетическая дисрегуляция); 2) сигнальная дисфункция (изменение абсорбции питательных веществ, аномалии межклеточной коммуникации); 3) скомпроментированность органелл (митохондриальные аномалии, потеря протеостаза); 4) фенотипические аберрации (истощение стволовых клеток, клеточная неполноценность) [4]. Между такими признаками существует взаимосвязь: положительное изменение в одном маленьком «винтике» системы вызывает каскадное положительное воздействие на весь механизм в целом. Так, избирательное восстановление клеточной аутофагии в печени «старых» мышей улучшает протеостаз, митохондриальный гомеостаз, а также стабильность генома и функционирование органа в целом [5].
Легкие человека имеют уникальный «интерфейс» контакта с внешней средой, состоящий из множества клеток различного типа. Они на протяжении всей жизни подвергаются постоянному химическому, механическому, биологическому, иммунологическому и ксенобиотическому стрессам. С возрастом происходит закономерное снижение легочной функции даже у здоровых лиц, накапливаются структурные изменения, ухудшающие газообмен, развиваются иммунологические нарушения, предрасполагающие к инфекциям. Для своей защиты «легочный интерфейс» должен задействовать самые совершенные механизмы ответа на стресс, предотвращающие накопительный ущерб. Однако «клеточное старение» легких сопровождается прогрессирующим снижением способности реагировать на «стрессорные агенты» окружающей среды. Изучение этих механизмов является необходимым условием для понимания причин развития возрастного легочного заболевания. До настоящего времени причины «физиологического» и «преждевременного» старения легких остаются малопонятными. Более того, невыясненными считаются причины стремительного роста у пациентов старшей возрастной группы распространенности первичного рака легких, респираторных инфекций, а также обструктивных и фиброзных легочных заболеваний [6].
Руководствуясь вышеперечисленным, мы поставили перед собой задачу обсудить в формате научного обзора с дискуссией ключевые механизмы управления клеточным старением легочной ткани, а также новые гипотезы клеточной и молекулярной сенесценции в контексте развития легочного заболевания.
Клеточные механизмы стареющего легкого
Исторически легочная ткань и сами клетки исследовались только на основе их иммуногистохимических и морфологических особенностей, выявляемых с помощью световой и электронной микроскопии. В наше время новые технологии, такие как клеточная транскриптомика и отслеживание клонов «in vivo», предоставили уникальные данные о клеточной природе легких человека. Установлено, что в легочной ткани существует ≈40 отдельных типов клеток, а молекулярное профилирование выявляет такое их разнообразие, что возможно говорить о строгой иерархии клонов [7]. Пик «функциональной зрелости» легочного аппарата приходится на возраст 18–25 лет. Далее стабильность функции сохраняется с небольшими колебаниями до ≈35 лет. После этой «возрастной черты» легочный функционал постоянно и неуклонно угасает, что проявляется в виде прогрессирующей потери площади альвеолярной поверхности с расширением воздушных пространств, снижением мукоцилиарного клиренса с утратой эластичности легочной ткани.
Такой процесс является результатом клеточных изменений, влияющих на структуру, функцию, механические особенности дыхательной системы.
Несмотря на низкую изученность молекулярных механизмов сенесценции, установлено, что клеточные механизмы «стареющего легкого» связаны с респираторным эпителием, клетками – предшественниками легких, иммунными клетками и всем легочным матриксом [8].
Респираторный эпителий
Респираторный эпителий служит жизненно важным барьером между окружающей средой и внутренними структурами, представляя собой «первую линию» защиты от ингалируемых патогенов, твердых инородных частиц. Этот уникальный барьер слизистой оболочки ежедневно контактирует с 10 тыс. (десятью тысячами) литров воздуха, сохраняя при этом свою структурную и функциональную целостность на всем протяжении человеческой жизни. Верхние (крупные) дыхательные пути состоят из псевдомногослойного эпителия и клеток бронхиального эпителия, включая реснитчатые , бокаловидные, секреторные клетки Клара и базальные клетки-предшественники. Реже встречаются нейроэндокринные клетки, ионоциты и пучковые клетки. Дистальные (мелкие) дыхательные пути заканчиваются респираторными бронхиолами, альвеолярными ходами и альвеолярными мешочками, где газообмен происходит в координации с разветвленной капиллярной сетью. Респираторные альвеолоциты, или альвеолоциты 1-го типа (АТ1), имеют неправильную уплощенную вытянутую форму с истонченной (менее 0,2 мкм) цитоплазмой. Они составляют ≈95% площади альвеолярного эпителия и играют важную роль в газообмене. Секреторные альвеолоциты, или альвеолоциты 2-го типа (АТ2), имеют кубическую форму, участвуют в образовании сурфактантного альвеолярного комплекса (САК), поддерживают баланс жидкости в альвеолярной единице и служат клетками-предшественниками для клеток АТ1. Клетки дыхательных путей и альвеолярного респираторного эпителия с возрастом приобретают количественный и качественный «структурный дефицит» (рис. 1) [7].
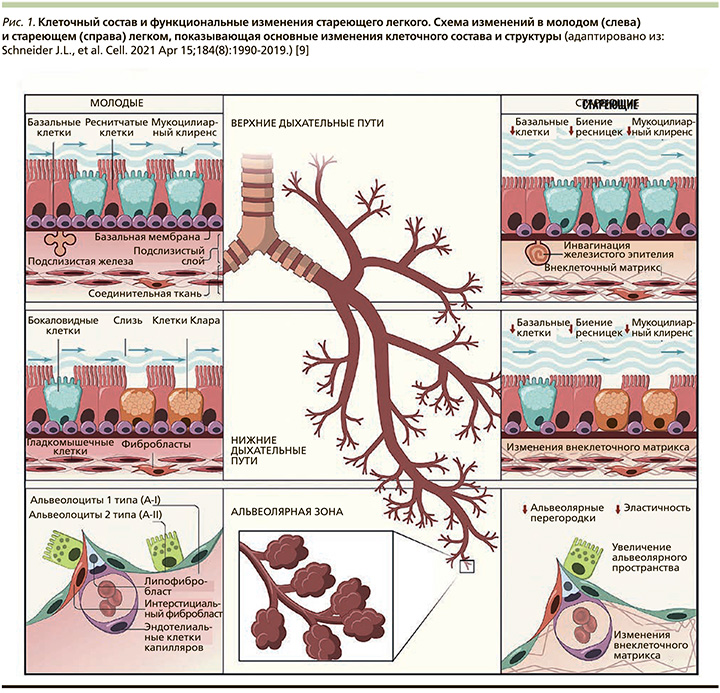
Старение легочного аппарата связано со снижением мукоцилиарного клиренса на всем протяжении дыхательных путей. В легочной ткани обнаружено зависимое от возраста укорочение теломер, но остается малопонятным, какие типы клеток ответственны за эти изменения. Анализ одноклеточного транскриптома клеток легкого молодых и «стареющих» мышей дикого типа в естественных условиях обнаруживает глобальное увеличение транскрипционного шума с возрастом. Эта генетическая подпись изменчивости клеточной транскрипции согласуется с данными транскриптомики человеческой ткани у пожилых лиц, что, возможно, связано со снижением эпигенетической регуляции [10].
Накопление транскрипционного шума в клетках легкого человека с возрастом приводит к хронологическому старению, что увеличивает сигнатуры генов, связанных с биосинтезом холестерина в клетках AT2 и липофибробластах. Это вызывает увеличение концентрации нейтральных липидов в эпителиальных клетках и фибробластах. «Старая» AT2-клетка демонстрирует нарушение презентации антигена, о чем говорит усиленная экспрессия главного комплекса гистосовместимости первого класса (ГКГС-1).
Несмотря на то что новые клеточные технологии позволяют распознавать множественные деконволюции в транскрипции различных клеточных популяций, необходимы исследования по установлению сигнатур генов, являющихся движущей силой старения, а не просто «следовым эффектом» «угасающего легкого» [11].
Клетки – предшественники легких
Способности к восстановлению, регенерации и ремоделированию респираторной системы во многом зависят от функциональности зрелых клеток-предшественников. В нормальных условиях скорость обновления легочного матрикса низкая по сравнению с другими органными системами. Это связано с тем, что происходят редкие деления стволовых клеток, которых хватает только для поддержания на требуемом уровне респираторного эпителия. Однако были обнаружены отдельные пулы мультипотентных клеток-предшественников в двух функциональных отделах легких: проводящих дыхательных путях и альвеолярной паренхиме. Напротив, базальные клетки в дыхательных путях представляют собой мультипотентные стволовые клетки, входящие в состав псевдомногослойного эпителия трахеи/бронхов и обладающие высокой способностью поддерживать эпителиальный слой и восстанавливать его в ответ на травму или повреждение. В мелких дыхательных путях клетками-предшественниками считаются клубковые клетки, способные в ответ на стресс к дифференцировке в бокаловидные и реснитчатые клетки [12].
Основную популяцию клеток – предшественников альвеолярной паренхимы составляют АТ2-клетки. При необходимости именно они регенерируют путем пролиферации и дифференцировки в АТ1-клетки, которые имеют решающее значение для поддержания газообмена [13]. В настоящее время известно, что могут существовать субпопуляции специализированных предшественников AT2, которые отличаются от классических AT2-клеток возможностью экспрессировать молекулы, чувствительные к передаче сигналов Wnt (от англ. Wingless и Int-1 – Wnt – сигнальные пути клетки от рецепторов поверхности). Такая активация сигнальной системы индуцирует пролиферативную способность с возможностью к самообновлению и дифференцировке AT2 в AT1-клетку.
Кроме того, наличие особой субпопуляции AT2 означает существование других клеток этого пула, специализирующихся на синтезе альвеолярных сурфактантных белков. Возможно и то, что существуют популяции предшественников AT2, способных к самообновлению и дифференцировке в клетки AT2 и AT1 [14]. Важно, что одним из ключевых признаков старения является истощение резервуаров стволовых клеток. Возрастные количественные и качественные изменения различных популяций клеток-предшественников в легких отражены в табл. 1.
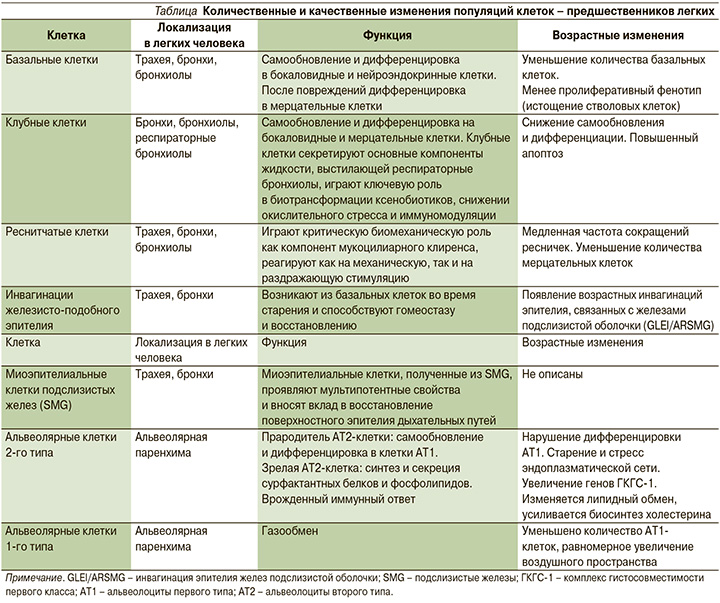
Обнаружено, что число базальных и клубных клеток с возрастомуменьшается , тогда как количество AT2-клеток остается неизменным. У последних, однако, с возрастом имеется серьезный дефицит возможностей к самообновлению и дифференцировке [15].
Возрастное истощение возможностей стволовых клеток объясняется различными механизмами: реакция на окислительный стресс; митохондриальная дисфункция; укорочение теломер; эпигенетические изменения. Истощение и дисфункция резидентных стволовых клеток легких с возра-стом ставят под угрозу способность к регенерации и восстановлению, способствуют развитию легочных заболеваний (например, эмфизема или легочный фиброз). Остается малопонятным, как старение изменяет вклад в регенерацию эпителиальных, мезенхимальных и иммунных клеток легких. Несмотря на имеющиеся данные о клетках – предшественниках легких, полученные в ходе доклинических исследований на лабораторных животных (грызуны), для получения знания, как с возрастом у человека изменяются стволовые клетки легких, необходимы современные рандомизированные клинические исследования (РКИ) [16].
Иммунные клетки легких
Дыхательные пути человека уникальны существованием «иммунного интерфейса» с жесткой регуляцией ответа на постоянное воздействие разнородных экологических факторов. Легочный иммунный гомеостаз поддерживается сложной сетью различных эпителиальных клеток и местными иммуноцитами, рекрутированными из миелоидных и лимфоидных линий [17]. Благодаря постоянному контакту поверхности слизистой оболочки бронхов с антигенами внешней среды эффекторные клетки легочного иммунитета обеспечивают устойчивый ответ на вторжение патогенов и инородных частиц. Интересно, что, несмотря на высокую скоординированность защитного иммунного ответа, он постоянно требует строгого контроля со стороны провоспалительных медиаторов для недопущения неконтролируемого образования рубцов и фиброзных отложений, ремоделирующих легочной матрикс (spillover-эффект) [18]. Входящие в состав респираторного эпителия секретирующие слизь реснитчатые клетки, бокаловидные клетки и клетки Клара вместе образуют барьер, который служит «первой линией защиты» от проникновения патогенов, отравляющих веществ и аллергенов. Эпителиальные клетки дыхательных путей по своей природе иммунологически активны. Посредством образования специальных цитокинов они способны активировать лейкоциты. Они могут экспрессировать «клеточные рецепторы распознавания образов» различных инфекционных агентов: 1) Толл-рецепторы (TLR) (англ. Toll-like receptor – TLR); 2) рецепторы распознавания молекулярных паттернов, связанных с патогенами (PAMPs) (от англ. рathogen-associated molecular patterns – PAMPs). Прямая секреция антимикробных медиаторов (например, дефенсина, коллектина, лизоцима) является главным способом взаимодействия между эпителиальными и эффекторными клетками врожденного и адаптивного иммунитета. Их рекрутирование выполняет важную функцию иммунной защиты. Кроме того, альвеолярные (АМ) и интерстициальные макрофаги (ИМ) в сочетании с эпителиальными клетками играют ключевую роль в организации легочного иммунного ответа. АМ – это долгоживущие клетки, колонизирующие дыхательные пути вскоре после рождения человека и самообновляющиеся в течение всей жизни. Они находятся внутри просвета дыхательных путей, подвержены воздействию внешней среды и посредством интегринов отвечают за поглощение инородных частиц и патогенов, достигающих дистальных отделов респираторной системы. Особым механизмом клеточной защиты является взаимодействие клеток эпителия с макрофагами, различающими сигналы микробного происхождения. Это позволяет вовремя высвобождать про- или противовоспалительные медиаторы, активирующие/подавляющие защитные сигнальные каскады [19]. У лабораторных животных чистых генетических линий и транскриптомного профилирования обнаружено, что нормальное старение напрямую зависит от экспрессии тканевых-АМ посредством клеточных неавтономных механизмов. Гетерохронный адаптивный перенос таких клеток от молодых животных к стареющим не может обратить вспять возрастные изменения транскрипции, поскольку «перенесенные клетки» быстро принимают возрастные характеристики реципиента. Это подтверждает важность «клеточного микроокружения» стареющего легкого [20].
Резидентные нейтрофилы легких являются клеточным пулом миелоидного происхождения, который претерпевает возрастные количественные и качественные изменения. Нейтрофилы в больших количествах обнаруживаются в нижних дыхательных путях клинически здоровых пожилых людей, где они играют важную роль в особом «возрастном воспалении». Например, чрезмерная нейтрофильная инфильтрация стареющего легкого существенно повышает смертность от гриппа среди пожилых пациентов. Формирование нейтрофильных внеклеточных ловушек (NETs) (от англ. neutrophil extracellular traps – NETs) – уникальная защитная реакции изоляции и нейтрализации вирулентности быстро размножающихся патогенов – существенно нарушается у стареющих лабораторных животных. Более того, в нейтрофилах пожилых пациентов происходят снижение хемотаксиса и «ошибочная» их миграция, что приводит к повреждению матрикса и извращает воспалительный ответ через аберрантные пути передачи сигналов ингибиторов фосфоинозитид-3-киназы (PI3K) (от англ. phosphoinositide 3-kinase inhibitors – PI3K) [21].
Если первая линия защиты (эпителиально-макрофагальная) терпит неудачу, возникает иммунный ответ второго уровня, сформированный дифференцированными лимфоцитами легких: врожденными лимфоидными клетками (ILC) (от англ. innate lymphoid cells – ILC), естественными клетками-киллерами (NK) (от англ. natural killer cells – NK), инвариантными Т-клетками, cвязанными со слизистой оболочкой (MAIT) (от англ. mucosal-associated invariant T cells – MAIT) и тканевыми Т-клетками памяти (TRM) (от англ. tissue-resident memory T cells – TRM). Подобно изменениям в миелоидных иммунных клетках с возрастом лимфоциты легких демонстрируют широкий спектр нарушений. В настоящее время доказаны возрастные системные клеточные дефициты, ограничивающие функции Т-клеток (например, олигоклональная экспансия цитотоксических CD8+-лимфоцитов). Так, например, секвенирование одноклеточной РНК у молодых и стареющих лабораторных животных выявило высокую частоту встречаемости четырех различных аберраций CD4+-лимфоцитов, не способных подвергаться рекомбинации со сменой класса. Это служило предпосылкой к снижению выработки антител, повышало авидность к определенным антигенам, а также уменьшало клеточное разнообразие [22].
Интерстициальный компартмент
Старение интерстиции легких необходимо рассматривать в контексте уникальной клеточной микросреды, поскольку снижение физиологической функции легких является следствием нарушений как автономных, так и неавтономных процессов (рис. 2).
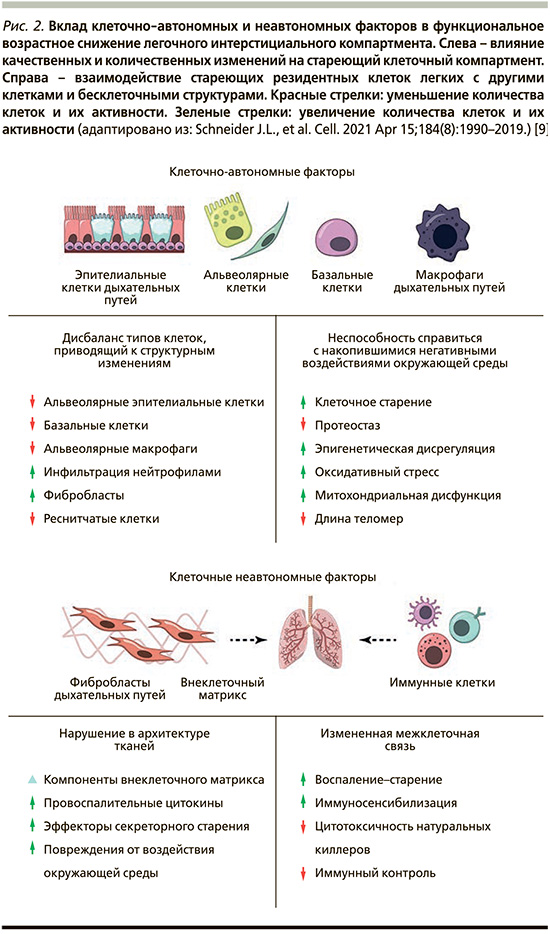
Ткань легкого представляет собой основу, состоящую из компонентов внеклеточного матрикса (ECM) и резидентных интерстициальных клеток (вместе – компартмент). Целостность этого интерстициального компартмента имеет решающее значение в поддержании газообмена между вентилируемыми альвеолярными мешочками и слоями мелких капилляров. Кроме того, сшитые вместе и сильно модифицированные белки интерстициального компартмента «сковывают» большинство биоактивных молекул внеклеточного пространства, служа «накопителем» для факторов роста, цитокинов и метаболитов. Очевидно, что функция легочного компартмента представлена совокупностью внутренних и внешних биологических взаимодействий с активными молекулами и различными клетками.
Возрастные изменения описаны для компонентов внеклеточного матрикса (ECM) (от англ. extracellular matrix – ECM), циркулирующих цитокинов секреторного фенотипа, связанных со старением (SASP) (от англ. senescence-associated secretory phenotype – SASP), а также клеточной среды, изменяющей архитектуру самой ткани. Обнаруженный «функциональный дефицит стареющего легкого» заключался в нарушении механизмов межклеточной коммуникации и реализовывался: 1) в аберрантных взаимодействиях с микробными патогенами; 2) в искажениях врожденного и адаптивного иммунитета в сторону усиления воспаления; 3) в аберрациях адаптивного иммунного ответа по контролю клеточной биологии [23]. Понимание того, как компоненты ЕСМ изменяются с возрастом (стареют), представляет огромный интерес, поскольку эластичность легочной ткани человека является предопределяющим фактором легочной функции. Исследования последних лет, использующих атомно-силовую микроскопию, выявили возрастное увеличение жесткости паренхиматозных и сосудистых компартментов, что указывало на важность биомеханических изменений в стареющем легком. Это согласовывалось с данными о том, что деградация ключевого белка легочной соединительной ткани эластина (обеспечивает эластичность и устойчивость ткани) усиливалась с возрастом и при хронических легочных заболеваниях [24]. Очевидно, что легочные фибробласты являются важной частью интерстициального компартмента. Старение фибробластов связано с ремоделированием легких и возрастными респираторными заболеваниями (например, идиопатический легочный фиброз [ИЛФ]). Большой научный интерес представляет поиск причинно-следственных связей между старением легочных фибробластов и клеточным старением в целом. Протеомный и матричный анализ «молодых» и «стареющих» фибробластов человека выявил изменения в экспрессии белков внеклеточного матрикса. Секвенирование одноклеточной РНК обнаружило, что старые фибробласты интерстициального компартмента значительно меньше экспрессируют декорин и коллаген-XIV. Выявлена корреляция между изменениями ЕСМ и увеличением маркеров клеточного старения. Несмотря на это, поиск механизмов, нарушающих взаимодействие между внутренними и внешними клеточными факторами стареющего легкого, остается областью активных клинических исследований [25].
Возрастные изменения, приводящие к заболеванию легких
Старческий возраст является основной причиной формирования рисков развития легочных заболеваний, таких как хроническая обструктивная болезнь легких (ХОБЛ), идиопатический легочный фиброз (ИЛФ) и рак легких. Интересно, что возрастные изменения легочного аппарата имеют поразительное сходство с патофизиологическими нарушениями молодых пациентов с интерстициальными заболеваниями легких (ИЗЛ). Очевидно, что поллютанты окружающей среды (домашние и промышленные), табачный дым, биотопливо способствуют раннему развитию хронического заболевания. Однако остается невыясненным, почему для развития легочного заболевания требуются десятилетия и является ли старение легочной ткани основой формирования определенного фенотипа. Большинство обструктивных и интерстициальных (фиброзных) заболеваний имеют схожие/подобные клеточные изменения, аналогичные таковым, наблюдаемым при старении легкого. Вот почему актуальны новые исследования механизмов возрастных молекулярных патогенетических изменений, влияющих на развитие заболевания, а также эффективные клинические стратегии восстановления функциональности/работоспособности стареющего легкого [26].
Возрастные функциональные изменения
Начиная с 1980-х гг. оценка функциональных легочных показателей признается важным критерием нормального старения легких, поскольку уменьшение легочного резерва служит фактором риска не только легочной патологии, но и смерти от респираторных и даже нереспираторных заболеваний. Для стареющего легкого характерно уменьшение плотности бронхиол и увеличение их диаметра. Это при отсутствии явной патологии/заболевания приводит к утрате альвеолярной поверхностью газообменной площади, сопровождается увеличением воздушного пространства и размеров альвеол. В результате легкие постепенно теряют свою эластичность и становятся более жесткими. Такой эффект является вторичным по отношению к изменениям, происходящим с белками внеклеточного матрикса, эластином и фибронектином. Ряд функциональных параметров с возрастом изменяется. Например, происходит увеличение функциональной остаточной емкости (ФОЕ) и уменьшается соотношение ОФВ1/ФЖЕЛ <0,7 (индекс Генслера: отношение объема форсированного выдоха за первую секунду (ОФВ1) к форсированной жизненной емкости легких [ФЖЕЛ]), что отражает несоответствие возможностям проведения и потребления объемов воздуха, необходимых для газообмена. Это имеет решающее значение для диагностики и мониторирования течения легочного заболевания. Кроме того, показатели ОФВ1 и ФЖЕЛ физиологически снижаются с возрастом, однако с разной скоростью. Обнаружено, что показатель ФЖЕЛ является главным предиктором преждевременной смерти в человеческой популяции [27]. Исследования геномных ассоциаций установили связь между клиническими изменениями ОФВ1, ОФВ1/ФЖЕЛ и геномными аберрациями в результате старения в определенных локусах хромосом. Однако остается малопонятным, предрасполагают ли эти генетические изменения к появлению преждевременного старения легких [28].
Стареющие легкие и ХОБЛ
Несмотря на то что обструктивные и рестриктивные заболевания легких поражают разные анатомические отделы респираторной системы и имеют разные патогенетические факторы, они имеют общую черту: вероятность развития ХОБЛ и ИЗЛ экспоненциально увеличивается с возрастом. Очевидно, что табакокурение является важным фактором риска развития ХОБЛ. Однако болезнь развивается только у 30% табакокурильщиков. Значит, существуют отдельные генетические и эпигенетические факторы, повышающие риск заболевания для определенных пациентов. Любопытно, что некоторые клеточные молекулярные особенности у пациентов с ХОБЛ аналогичны таковым у стареющих здоровых лиц. В то же время они являются «сенсибилизаторами» заболевания. К ним относят укорочение теломер, нарушение протеостаза и стабильности генома [26]. ХОБЛ характеризуется перманентной прогрессирующей обструкцией дыхательных путей, приводящей к разрушению легочного интерстиция. Существует поразительное сходство между нормальным старением легкого и изменениями, наблюдаемыми у пациентов с ХОБЛ. Возможно, именно вдыхание агрессивного табачного дыма ускоряет базовые молекулярные изменения стареющего легкого, что формирует патогенез ХОБЛ. Так, экспрессия белка Клотто (от англ. Klotho – трансмембранный белок, β-глюкуронидаза), существенно снижается в эпителиальных клетках дыхательных путей курильщиков, особенно если у них формируется ХОБЛ. Это приводит к оксидативному стрессу и усилению воспаления от табачного дыма. Поразительно, но функциональные показатели преждевременного старения легких могут предсказать развитие ХОБЛ у пациентов старшей возрастной группы. Например, низкий показатель ОФВ1 в возрасте 40 лет повышает риск развития ХОБЛ через 20 лет в 3 раза по сравнению с лицами, имеющими ОФВ1 в пределах нормы. Это поднимает интригующие вопросы: что же вызывает преждевременную дисфункцию легких в средней возрастной группе (40–65 лет)? [27].
Одним из механизмов, ускоряющих преждевременное старение и формирующих ХОБЛ, является истощение/укорочение теломер. Обнаружено, что у курящих пациентов с ХОБЛ наблюдается ускоренное укорочение теломер. При этом длина теломер циркулирующих лейкоцитов является биомаркером прогрессирования заболевания. Кроме того, у пациентов с ХОБЛ легочная ткань содержит множество стареющих клеток по сравнению с контрольной популяцией, а фибробласты секретируют высокие уровни белков SASP. Очевидно, что хроническое воздействие сигаретного дыма изменяет аутофагию, однако непонятно, происходит ли ее повышение или, наоборот, снижение. Для пациентов с ХОБЛ в старшей возрастной группе характерны эпигеномные нарушения, изменение паттернов метилирования ДНК, снижение уровня деацетилаз, изменения модификации гистонов, снижение экспрессии микро-РНК. Однако изменение эпигеномного «ландшафта» усугубляется динамическими модификациями, происходящими в клетках бронхиального эпителия мелких дыхательных путей. Следовательно, если болезнь является частью преждевременного старения легких, то медикаментозная терапия, восстанавливающая ухудшенные возрастом клеточные функции, может стать эффективной персонализированной стратегией для пациентов с ХОБЛ [29].
Старение и легочный фиброз
Фиброзирующие интерстициальные заболевания легких (ИЗЛ) – это общий термин, который относится к совокупности заболеваний с интерстициальным ремоделированием, разрушением тканевой архитектуры, необратимым рубцеванием и нарушением легочной функции. Идиопатический легочный фиброз (ИЛФ) является наиболее распространенным типом идиопатической интерстициальной пневмонии. Он представляет собой хроническое прогрессирующее фиброзирующее интерстициальное заболевание легких неизвестной этиологии со средней выживаемостью около 3 лет с момента постановки диагноза. Поскольку население Земли стареет беспрецедентными темпами, неуклонно растет заболеваемость ИЛФ. В настоящее время распространенность ИЛФ оценивается в 4,0 на 100 тыс. человек в возрастной группе 18–34 года и 227,2 на 100 тыс. человек в возрастной группе 75+ лет. Фактически это 50-кратное увеличение распространенности ИЛФ среди пожилых людей. Легочный фиброз характеризуется повреждением матрикса, ремоделированием ткани и образованием фиброзных рубцов. Такой каскад событий поддерживается биохимическими медиаторами, такими как TGF-β (от англ. transforming growth factor beta – TGF-β). Он стимулирует дифференцировку миофибробластов и метаболическое перепрограммирование. Возможно, что ИЛФ является следствием повторяющихся повреждений респираторного эпителия и нарушений в репарации тканей. Это приводит к активации и пролиферации миофибробластов с отложением их во внеклеточном матриксе. Клинически такие пациенты предрасположены к рубцеванию и непоправимому повреждению органов из-за снижения способности к заживлению ран и «рассасыванию» зон фиброза. В настоящее время теория старения и развития ИЛФ основана на концепции «антагонистической плейотропии», постулирующей формирование фиброза как компромисс между защитой и повреждением. Возможно, механизмы старения легкого влияют на предрасположенность к фиброзу у пожилых людей, хотя окончательные взаимосвязи остаются малопонятными [30].
ИЛФ является заболеванием, связанным с истощением/укорочением теломер. Теломеропатии являются особым классом болезней с генетическим дефектом теломеразы и регулирующих теломеразы генов. Они резко повышают риск развития ИЗЛ. За счет стимуляции клеточного старения именно укорочение теломер ограничивает способность легких к обновлению. Так, чтобы запустить ремоделирование ЕСМ посредством отложения коллагена с накоплением стареющих эпителиальных клеток, достаточно дисфункции теломер в клетках AT2. Кроме того, независимо от статуса теломер у пациентов с ИЛФ в легких наблюдается увеличение количества как стареющих клеток эпителия, так и фибробластов, что непосредственно способствует развитию фиброзирующего легочного заболевания [31]. Дефекты аутофагии и митофагии играют важнейшую роль в развитии ИЛФ. Ингибирование белка ATG5 (от англ. autophagy related 5 – ATG5) в эпителиальных клетках бронхов и фибробластах легких человека ускоряет старение и дифференцировку миофибробластов. Легочные фибробластические очаги содержат повышенный уровень убиквитинированных белков и ядерно-порогового гликопротеина р62, указывающих на существенное нарушение аутофагии. У лабораторных животных с дисфункциональной аутофагией из-за потери критического гена ATG4B (от англ. аutophagy related 4B, cysteine peptidase – ATG4B) происходят острая воспалительная реакция после травмы, отсроченные проявления тяжелого фиброза с накоплением коллагена и извращенным ремоделированием внеклеточного матрикса.
В доклинических моделях и при комбинированной терапии пациентов с ИЛФ ингибирование внутриклеточного протеина mTOR (от англ. mechanistic target of rapamycin kinase – mTOR) и ингибитора фосфоинозитид-3-киназы (PI3K) (от англ. phosphoinositide 3-kinase inhibitors – PI3K) омипалисибом подавляло аутофагию и повышало среднюю и максимальную продолжительность жизни. Возможно, новые стратегии коррекции возрастных нарушений могут улучшить прогноз и течение заболевания у пациентов с ИЛФ [32].
Заключение
Со времен Геродота человечество ищет «фонтан юности», а в русской традиции – «живую воду», восстанавливающую молодость и дарующую долголетие. Остается вопрос: можем ли мы управлять старением так, чтобы не допускать развития хронического легочного заболевания? Преждевременное старение легких и респираторные заболевания являются причиной миллионов смертей во всем мире и непропорционально часто встречаются у лиц старшей возрастной группы. Это подчеркивает необходимость тщательного изучения механизмов преждевременного старения респираторной системы.
Мы суммировали актуальные представления о респираторном аппарате как об уникальной системе из совокупности различных типов клеток на протяжении всей жизни подвергающейся постоянному химическому, механическому, биологическому, иммунологическому, ксенобиотическому стрессу. В форме научной дискуссии мы представили основные молекулярные и клеточные механизмы легочной сенесценции (старения легкого), а также изменения в клеточных и внеклеточных компартментах, способствующие развитию легочного заболевания. Надеемся, что это послужит катализатором к новым научным исследованиям в области молекулярных и клинических механизмов преждевременного старения легких.